1
吉兰-巴雷综合征(GBS)
GBS 属于感染后单相病程疾病。空肠弯曲菌等病原体抗原与轴膜、施万细胞膜上神经节苷脂存在分子模拟,机体产生交叉反应抗体造成周围神经损伤。传统观念认为,抗 GM1 IgG 抗体只出现在急性运动轴索型神经病(AMAN)轴索亚型。
2025 年一项纳入 1400 余例 GBS 患者的大规模糖基阵列研究刷新认知:抗神经节苷脂抗体可区分 GBS 患者与健康人群,具备诊断潜力;既往经典关联得到验证,抗 GQ1b 抗体对应 Miller-Fisher 综合征;GM1 复合物抗体并非轴索亚型特有,脱髓鞘电生理表型患者同样可检出,只是滴度在轴索、神经不可兴奋亚型更高。部分抗体谱,如抗 GalNac-GD1a 抗体提示患者预后不良。
值得注意:占 GBS 很大比例的急性炎症性脱髓鞘多发性神经病(AIDP),至今仍未找到明确靶抗原。部分支原体感染后儿童患者可检出抗半乳糖脑苷脂抗体,但仅为小亚群。近年研究提示,细胞免疫同样参与 AIDP 发病:AIDP 患者体内可检测识别周围髓鞘抗原的多克隆 CD4⁺、CD8⁺T 细胞,该现象在 AMAN 及健康对照人群不存在。这提示即便临床表现相似,GBS 内部致病机制也存在异质性。
2
其他自身免疫性神经病变的糖抗原抗体
多灶性运动神经病(MMN)中约 50% 患者存在单纯抗 GM1 IgM 抗体;采用组合糖阵列检测,合并 GalC 复合物后阳性率可达 6070%。MGUSP 患者约半数存在抗 MAG 蛋白 HNK-1 糖表位 IgM 抗体。即便部分 MMN 患者无法检出 GM1 抗体,其血清 IgM 依旧可以诱导运动神经元损伤,提示疾病依旧由 IgM 介导。
3
CIDP 与自身免疫性郎飞结病
CIDP 异质性极强,体液免疫、细胞免疫均参与发病,长期以来通用抗原靶标始终未能确定。研究发现部分既往被诊断为 CIDP 的患者,血清存在靶向郎飞结、结旁区细胞黏附分子抗体,由此划分出独立疾病类别 ——自身免疫性郎飞结病,占既往 CIDP 诊断人群的 1%-10%。靶抗原包括 CNTN1、CASPR1、NF155、泛神经束蛋白(pan-NF)。
该类患者表型往往比普通 CIDP 更重,对 IVIg 应答差;抗体亚型多为 IgG4。IgG4 无法激活补体,但通过破坏蛋白配体相互作用致病。新研究揭示:抗体的效价(单价 / 二价)同样决定致病性。CNTN1 抗体即使单价片段即可干扰蛋白相互作用;而 NF155 抗体必须二价结构才能清除施万细胞表面 NF155 分子。这为未来干预提供全新思路。
除此之外,CIDP 中新候选抗体(LGI4、二氢硫辛酰胺 S-乙酰转移酶等)陆续报道,但多数尚待更大队列验证。高通量抗原芯片发现 CIDP 患者抗体谱富集细胞连接蛋白,仍需要外部队列重复。
4
补体系统的关键作用
抗神经节苷脂、糖表位抗体(多为 IgG1、IgM 亚型)可以激活补体经典通路,最终形成膜攻击复合物 MAC 造成神经组织损伤。动物模型中,单纯自身抗体损伤有限,补体可显著放大病理效应。GBS、MMN 患者体内补体激活水平与疾病活动度相关。即使靶抗原不明的 CIDP 患者,同样存在补体激活升高;CD59(补体抑制分子)致病突变可诱发类 CIDP 表型,直接证明补体调控失衡足以驱动慢性自身免疫性神经病。
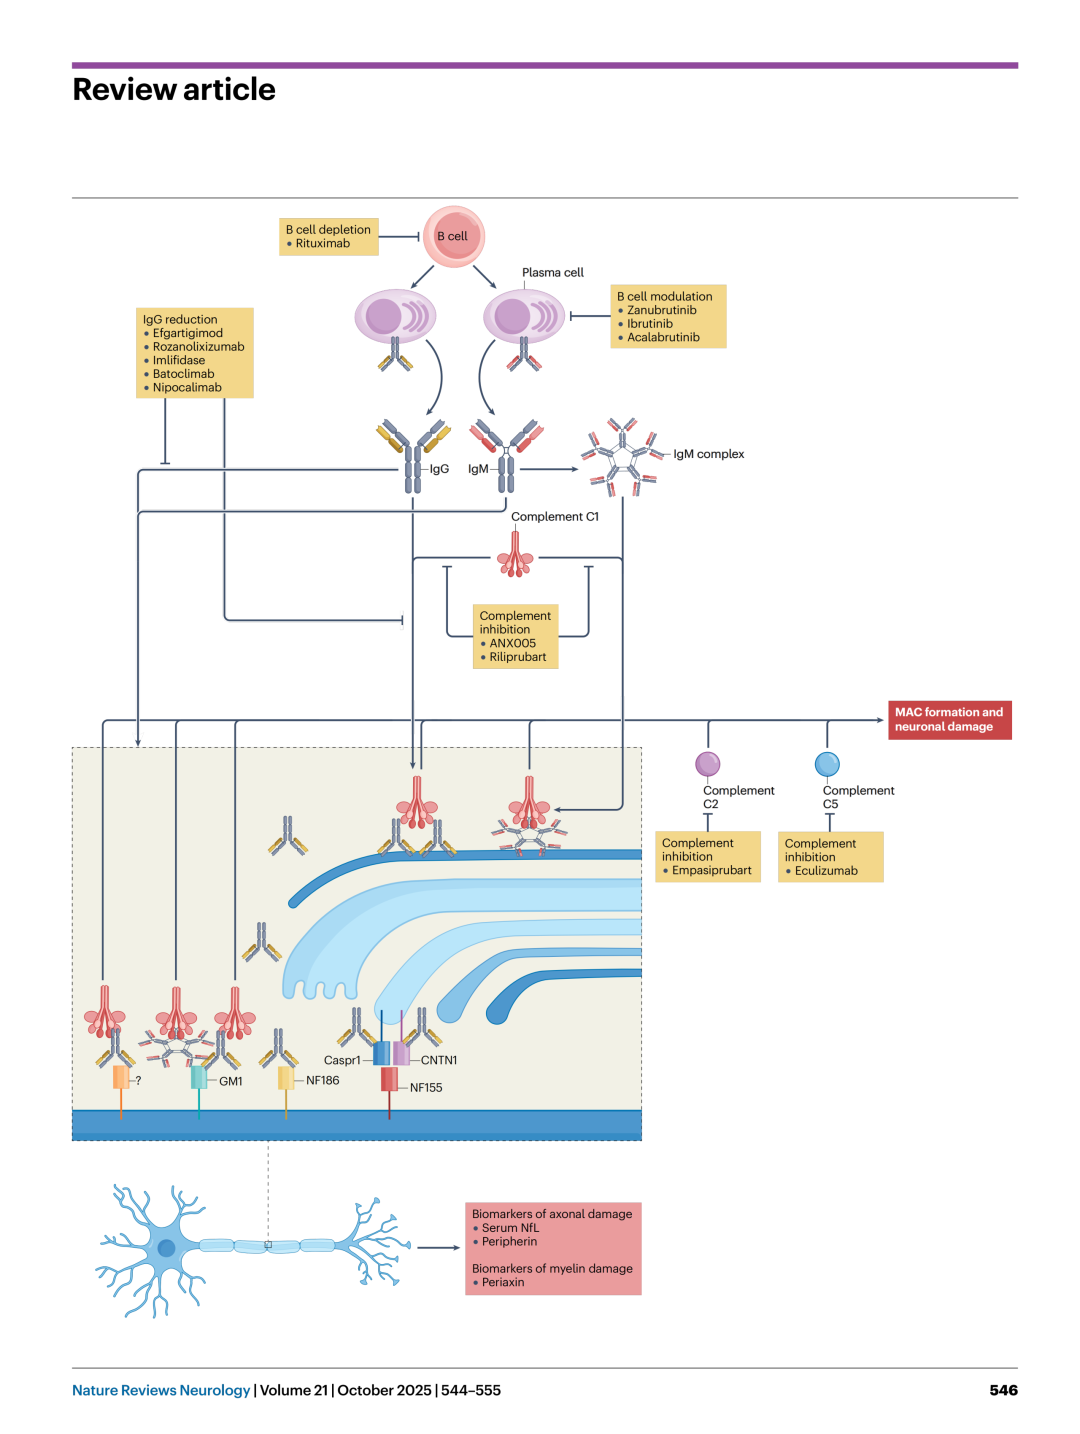
图 1|原发性自身免疫性神经病病理生理机制及靶向治疗策略的现有认知
免疫球蛋白 G(IgG)与免疫球蛋白 M(IgM)抗体由浆细胞产生,而浆细胞源自 B 细胞。IgG 抗体可直接结合结区与结旁区蛋白,参与自身免疫性结病的发病过程。文中 “未知分子” 代表慢性炎症性脱髓鞘性多发性神经病中尚未鉴定的抗原。IgG 与 IgM 均可激活补体级联反应,最终形成膜攻击复合物(MAC),造成神经元损伤。可通过 B 细胞清除 / 调节、降低 IgG 水平或抑制补体来靶向干预上述机制(黄色方框)。神经元与髓鞘损伤会产生生物标志物,有望用于疾病及治疗监测(红色方框)
自身免疫性神经病变误诊问题突出,尤其 CIDP,转诊至专科中心的患者中 30%-50% 存在误诊,过度诊断现象尤为多见。欧洲神经病学学会-周围神经学会(EAN-PNS)推出 GBS(2023)、CIDP(2021)循证修订指南,核心目标就是改善诊断准确性。
1
GBS 2023 EAN-PNS 指南要点
不再推荐依靠电生理区分 AIDP/AMAN 亚型用于临床诊断,电生理分型仅保留科研用途;更加细化临床亚型判定标准。
推荐特定场景检测抗神经节苷脂抗体:怀疑 Miller-Fisher 综合征检测抗GQ1b;运动型 GBS 检测抗-GM1,用于鉴别诊断;但检测技术差异限制其普适筛查。
IVIg 治疗效果差、病情反复加重时,需要筛查结 / 结旁区抗体。
脑脊液、神经影像学作为支持诊断证据。
2
CIDP 2021 EAN-PNS 指南要点
将原 3 级诊断(确诊、很可能、可能)简化为两级:CIDP、可能 CIDP。细化典型、远端型、局灶/多灶型、运动型、感觉型各亚型临床表现、警示信号与鉴别诊断。
电生理标准针对不同亚型单独设定;远端 CIDP 电生理标准收紧,减少该亚型过度诊断。
明确脑脊液、影像、神经活检作为支持证据;禁止将 “免疫治疗有效” 作为诊断依据,必须采用经过验证的量表客观评估疗效,避免主观改善造成误诊。
建议所有 CIDP 患者考虑筛查郎飞结相关抗体;尤其出现常规治疗应答差、起病急骤、震颤、严重共济失调、远端无力、呼吸受累、颅神经损害、肾病综合征、脑脊液蛋白显著升高等临床特征时,抗体检测优先级更高。
新版指南提高了诊断特异性,但一定程度牺牲灵敏度;真实世界(非专科中心)的实际表现仍有待大规模研究验证。
三十余年以来,IVIg、血浆置换、糖皮质激素仍是一线基础方案。皮下免疫球蛋白的发展改善给药便利性,减轻长期治疗负担。但仍大量患者应答不足,亟需靶向药物。当前在研药物集中三大方向:B 细胞清除 / 调节、IgG 清除(FcRn 抑制剂)、补体抑制。
1
B 细胞清除与调节
利妥昔单抗:自身免疫性郎飞结病多个开放标签研究显示,利妥昔单抗 B 细胞清除可降低郎飞结病抗体滴度,获得持久临床缓解,目前属于超适应症使用。但尚缺少高质量随机对照试验确证。 CIDP 开放研究显示 70% 以上患者症状改善、激素减量、延长缓解期;但一项随机对照主要终点为阴性,没有证实其能够推迟 IVIg 再次使用时间。在抗-MAG 神经病,整体疗效有限,仅约 20% 患者可获益。
BTK 抑制剂(泽布替尼、阿卡布替尼):针对 MYD88 突变 IgM 介导神经病。华氏巨球蛋白血症 III 期研究事后分析提示 BTK 抑制剂可改善周围神经症状。目前多项临床试验正在 MMN、抗-MAG 神经病开展。
2
IgG 清除疗法(FcRn 抑制剂)
FcRn 受体负责循环 IgG 回收延长半衰期,阻断 FcRn 可降低体内总 IgG 水平。
Efgartigimod:首个获得 FDA、EMA 批准用于成人 CIDP 的靶向药物。II 期 ADHERE 随机撤药试验:开放治疗阶段 66% 患者病情改善;双盲安慰剂对照阶段,Efgartigimod 组复发率 27.9%,安慰剂组 53.6%(HR=0.39,P<0.0001)。但是临床实践仍存在待解决问题:从 IVIg 转换为本药后存在严重病情反弹报道,最佳给药时机、获益人群特征仍需要明确。
同为 FcRn 抑制剂的 Rozanolixizumab 在 CIDP IIa 期未达到主要终点;Nipocalimab、Batoclimab 尚在大型多中心临床试验阶段。
Imlifidase 是 IgG 裂解蛋白酶,用于 GBS 的 II 期开放研究显示安全性良好,8 周 67% 患者恢复独立行走,为 GBS 提供 IgG 耗竭新思路。
3
补体抑制治疗
补体是重要效应通路,但靶向不同补体分子结局差异巨大。
GBS:抗-C5 单抗依库珠单抗 II、III 期试验未达主要终点,提示单纯阻断终末补体通路不足以改善 GBS 结局。ANX005(抗-C1q,阻断补体经典通路起始)III 期初步结果显示 30 mg/kg 剂量组达到主要终点,患者恢复速度优于安慰剂。
CIDP:Riliprubart(抗-C1s)II 期结果鼓舞人心:标准治疗转换队列 87% 不复发,52% 患者优于基线;难治队列 50%、初治队列 75% 获得至少 1 分 INCAT 改善。两项 III 期已经启动,分别对比 IVIg 与用于难治人群。Empasiprubart(C2 抑制剂)也进入 III 期开发。
MMN:依库珠单抗无效;Empasiprubart II 期显著降低 IVIg 需求,超半数受试者主观显著改善,III 期正在开展。
重要启示:同样是补体介导疾病,靶向补体通路不同位置,临床疗效截然不同。早期经典通路阻断(C1q、C1s、C2)相比阻断终末 C5,在 GBS、MMN 中表现更优。
当前临床疗效评估完全依靠主观临床量表,缺乏客观指标。生物标志物分为自身抗体、血清神经丝轻链 sNfL、周围神经特异性蛋白、固有免疫标志物。
1
自身抗体
GBS:部分神经节苷脂抗体提示预后;
自身免疫性郎飞结病:结/结旁抗体滴度与病情高度相关,治疗缓解后抗体转阴;抗体复现提示复发风险,既可用于诊断,也用于监测治疗应答。
MMN、抗MAG 神经病:IgM 抗体诊断价值明确,但抗体滴度与病情活动度相关性不一致。
2
血清神经丝轻链(sNfL)
GBS:发病初期 sNfL 升高,独立预测轴索损伤与长期残疾,识别高不良预后风险患者。
自身免疫性郎飞结病:基线 sNfL 显著升高,治疗缓解后回落至正常,即使抗体没有完全转阴,sNfL 可证实疾病活动缓解。
CIDP:研究结果存在异质性,初治患者 sNfL 更高,与残疾、治疗应答不足相关;Riliprubart II 期中全部队列平均下降 30%,仍需要大型 III 期验证。
MMN:sNfL 多轻度升高或正常,可用于与肌萎缩侧索硬化鉴别。
3
周围神经特异性蛋白
Peripherin:轴索损伤标志物,自身免疫性神经病变患者血清升高; Periaxin:有望成为髓鞘脱失特异性血浆标志物。
4
非神经标志物
CIDP 血浆组学发现 IRAK-4 水平与疾病活动相关,反映固有免疫激活,不依赖神经损伤。
整体而言,生物标志物展现巨大前景,但绝大多数证据来自小样本研究,亟需大规模前瞻性队列验证,推动真正落地临床常规。
经历三十余年治疗平台期,原发性自身免疫性神经病变领域迎来多重突破:郎飞结抗体发现重塑疾病分类;EAN-PNS 更新诊断标准降低误诊;Efgartigimod 获批开启 CIDP 靶向治疗新纪元;补体抑制剂、B 细胞调节药物临床数据捷报频传;一系列预后、监测生物标志物正在走向临床。
但挑战依旧:AIDP 抗原靶标尚未找到;部分药物缺少大型 III 期确证;多数生物标志物还停留在科研阶段。未来,随着精准分型、靶向药物、客观监测工具三者结合,自身免疫性神经病变患者的治疗与生活质量有望得到根本性改善。
参考文献:Caballero-Ávila M, et al. The changing landscape of primary autoimmune neuropathies. Nat Rev Neurol. 2025;21 (10):544-555.
